
一、核心概念厘清:DOP 检测即高效过滤器完整性测试
DOP(邻苯二甲酸二辛酯)检测,目前行业标准名称为 PAO 检漏,其核心本质是高效过滤器完整性测试。早期 DOP 气溶胶含苯环组分,存在一定职业健康风险,因此当前洁净现场检漏已改用安全性更高的 PAO(聚 α- 烯烃)作为气溶胶尘源。受行业习惯影响,“DOP 检测” 的叫法仍被广泛沿用,二者本质为同一检测项目。
其检测原理为:在高效过滤器上游持续注入 PAO 气溶胶,确保上游气溶胶浓度稳定达到 10μg/L 及以上;随后采用光度计探头,以不超过 50mm/s 的移动速度,对过滤器滤面、边框、密封胶条及安装接缝进行全覆盖扫描检测。若过滤器滤材存在针孔、破损,或边框密封不严、设备安装存在缝隙,下游光度计将检测到气溶胶泄漏信号。
行业通用判定标准:气溶胶穿透率超过 0.01%,即可判定为过滤器泄漏,需定位漏点、整改修复后重新复测,直至检测合格。
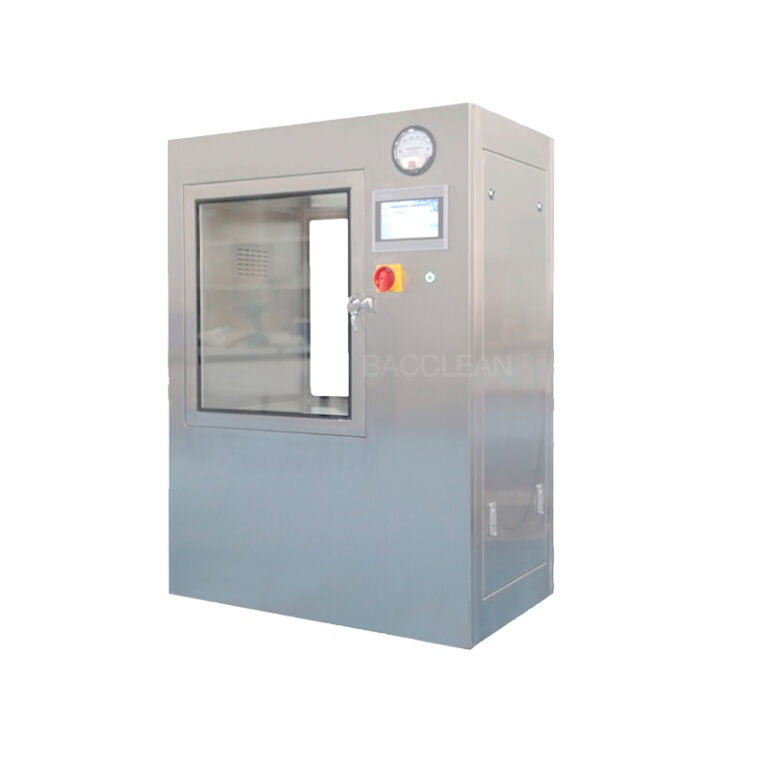
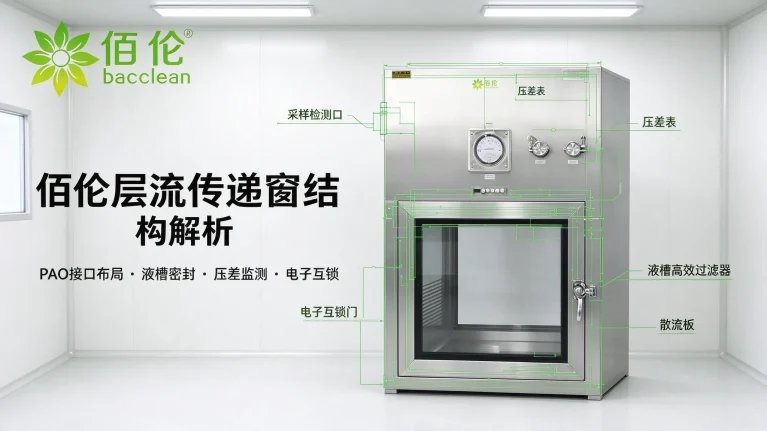
简言之,层流传递窗等洁净设备配置的 DOP/PAO 检测口,是专用的验证接口工具,核心作用是验证高效过滤器本体、边框及设备整体密封结构的完整性,确保设备净化性能符合设计标准与法规要求。佰伦净化搭载高效过滤器的洁净设备,出厂时可预留标准化 PAO 检测口,接口密封结构经过出厂预装检漏测试,降低接口自身漏风可能性,保障现场检漏、合规验证工作顺利落地。
二、需要配置 DOP/PAO 检测口的刚需场景
1. 制药行业 A/B 级洁净区
依据国内《药品生产质量管理规范(GMP)无菌药品附录》及 EU GMP Annex 1 规范要求,制药 A/B 级洁净区对物料传递的污染防控标准较为严苛。规范明确,A/B 级区物料传递专用的层流传递窗,需配备单向流送风系统、机械电子互锁机构,且需要完成气流流型验证。
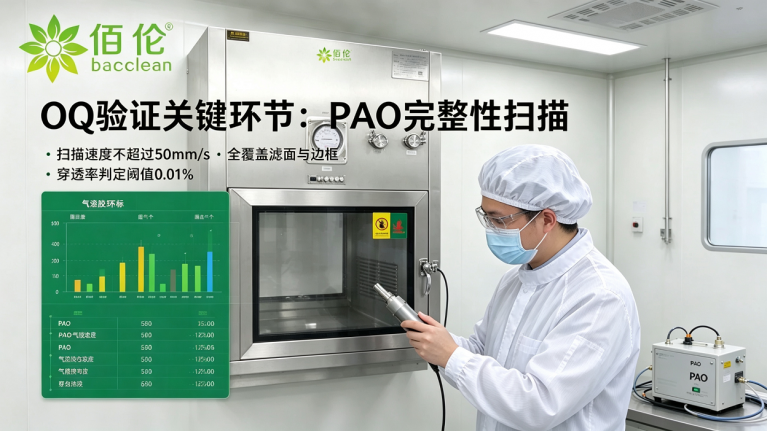
在制药企业标准化验证体系中,层流传递窗需完整完成 IQ(安装确认)、OQ(运行确认)、PQ(性能确认)全流程验证。其中,OQ 阶段需要开展高效过滤器完整性检漏测试,PQ 阶段需按周期开展再验证。若设备未预留 DOP/PAO 检测口,现场难以开展合规检漏,验证流程无法闭环,设备将难以通过 GMP 认证及日常合规审计,不能投入生产使用。
佰伦净化面向制药 A/B 级洁净区的层流传递窗,可配置布局优化的 PAO 检测口,方便验证人员布设气溶胶管路、开展全域扫描检测,适配 GMP 审计数据采集与资料归档要求。
2. 生物安全三级 / 四级实验室(BSL-3/ABSL-3 及以上)
BSL-3/ABSL-3 及以上高等级生物安全实验室中,层流传递窗是感染性样本、高危实验材料安全转运的核心通道,与双扉高压灭菌器共同构成实验室生物安全屏障。该类场景除要求传递窗配备 VHP 汽化过氧化氢灭菌功能外,还需要开展设备气密性测试与高效过滤器完整性验证。
按照行业规范,设备投入使用后,每年至少完成一次全项目再验证,PAO 检漏为必检核心项目。若无预留专用检测口,难以完成周期性合规检漏与验证工作,实验室将不符合运营合规要求。
3. 需通过 GMP 认证、第三方审计及海外药监检查的项目
国内 GMP 认证、欧盟 GMP 审计、FDA 现场检查等合规审核中,洁净设备验证资料是核心核查项,层流传递窗的高效过滤器检漏报告为必备审核文件。审计机构会重点核查设备初始安装检漏报告、滤芯更换后复测报告及年度周期性再验证记录。若设备无预留检测口、无法出具合规检漏数据,会影响整体项目审计结果。
三、可无需标配 DOP/PAO 检测口的场景
1. 制药 C/D 级洁净区、非关键物料传递场景
洁净等级相对宽松的制药 C/D 级洁净区,或仅用于普通辅料、包装材料等非关键物料传递的场景,企业可基于风险评估确定验证深度与频次。根据行业合规实践,该类场景可采用日常压差监测 + 年度气流流型烟雾测试的组合方式,替代高频次 PAO 完整性检漏,因此 DOP/PAO 检测口不属于强制配置项。但提前预留接口,可提升设备后期升级、合规改造、补充验证的灵活性,降低后期改造带来的风险。
2. 普通工业洁净室(电子、光电、食品包装等)
电子光电、食品包装、精密加工等工业洁净室,管控核心为悬浮颗粒物,微生物管控标准低于制药、高等级生物安全领域,且多数项目无强制 GMP 合规审计要求。该类场景的层流传递窗可无需标配 DOP/PAO 检测口。
同时行业建议:即便无需周期性检漏,设备初次安装、高效过滤器滤芯更换后,仍建议完成一次完整性测试,确认滤材与密封结构无泄漏,保障洁净环境稳定达标。针对工业洁净项目,佰伦净化将 PAO 检测口设为可选配置,可根据客户需求、项目标准灵活选配,兼顾实用性与成本控制。
3. 预算敏感且无强制检漏要求的项目
DOP/PAO 检测口配置需配套检测口本体、专用密封组件、壳体开孔加固等结构,会增加设备制造成本。针对法规无强制检漏要求、项目预算有限的场景,检测口可作为可选配件,由企业结合自身风险评估、使用需求自主选择是否加装。
四、行业发展趋势:检测口从可选配置逐步转为行业主流设计
结合行业发展现状与标准迭代趋势,即便非所有场景强制要求配置,层流传递窗预留 PAO/DOP 检测口已逐步成为行业主流设计,核心原因有三点:
第一,企业合规验证意识全面提升。国内制药、医疗器械、生物医疗等行业的 GMP 质量管理体系持续完善,企业愈发重视洁净设备全生命周期验证工作,认识到传递窗完整性检漏有助于保障生产质量、降低合规风险。出厂预留检测口,可避免后期现场开孔改造,减少壳体破损、密封失效等次生风险。
第二,行业标准持续完善、规范统一。团体标准 T/NAHIEN 111-2024《生物、医疗行业传递窗技术规范》附录 A,规范了传递窗高效过滤器完整性检测方法,认可 PAO、DOP 作为合规检测介质,医疗生物领域传递窗检漏工作逐步走向标准化、规范化,推动设备设计升级。
第三,设备全生命周期运维成本更可控。高效过滤器常规使用寿命为 1~1.5 年,每次滤芯更换后,需要开展完整性检漏测试。若无预留检测口,每次换芯均需现场开孔施工,操作繁琐、工期较长,且容易造成设备壳体密封破损,带来泄漏隐患,增加运维成本与合规风险。佰伦净化在制药、医疗标准机型设计阶段,前置考量全生命周期验证需求,可配置 PAO 检测口,降低后期改造隐患。
五、层流传递窗检测口配置选型建议
结合洁净等级、合规标准与行业实践,不同场景的配置选型原则如下:
- 强制配置(合规底线):制药 A/B 级洁净区、BSL-3/4 高等级生物安全实验室、医院静配中心,建议标配 PAO/DOP 检测口,满足强制验证与审计要求;
- 强烈建议配置:制药 C/D 级洁净区、医疗器械洁净车间,预留检测口可适配后续周期性验证、专项审计需求,减少合规漏洞;
- 灵活选配:电子、食品、精密加工等工业洁净室,可结合项目预算、管控标准选择,优先预留接口,提升设备通用性;
- 海外项目建议标配:出口欧盟、美国等地区的项目,需适配 EU GMP、FDA 审计标准,建议配置 PAO 检测口,适配海外合规审查。
六、全文总结
DOP(PAO)检测的核心是高效过滤器完整性测试,并非过滤器额定过滤效率检测,核心目的是排查滤材、边框、设备密封结构的泄漏风险,保障设备净化性能稳定。
层流传递窗是否需要配置检测口,核心取决于使用场景的洁净等级、管控标准及法规合规要求:高标准制药、高等级生物安全场景为刚需配置,普通工业洁净场景可灵活选配。但从行业发展趋势来看,预留 DOP/PAO 检测口已从行业加分项,逐步转变为基础合规配置。缺少条件开展有效完整性验证的洁净设备,其净化性能与运行合规性难以持续保障。
佰伦净化深耕洁净室设备研发与配套服务多年,可匹配各行业规范、洁净等级及审计要求,提供适配的层流传递窗解决方案,支持检测口位置、密封结构个性化优化,配套完整的出厂验证资料,协助客户完成 IQ/OQ/PQ 全流程验证,适配 GMP、EU GMP 等各类国内外合规审计要求。
原文来源:https://www.bacclean.com/3674-2/
转载请注明来源!
详情请咨询:黄先生 13570963007